
EU MDR (Regulation (EU) 2017/745) ครอบคลุมข้อกำหนดด้านกฎระเบียบและการอนุมัติเครื่องมือแพทย์ทั่วทั้งสหภาพยุโรป (EU)
EU MDR (Regulation (EU) 2017/745) ครอบคลุมข้อกำหนดด้านกฎระเบียบและการอนุมัติเครื่องมือแพทย์ทั่วทั้งสหภาพยุโรป (EU)
สหภาพยุโรป (EU) เผยแพร่ข้อบังคับด้านเครื่องมือแพทย์ (Medical Device Regulation: MDR) ในเดือนเมษายน 2017 เพื่อสร้างความสอดคล้องของกระบวนการตรวจสอบด้านกฎระเบียบและการอนุมัติเครื่องมือแพทย์ในประเทศสมาชิก EU ทั้งหมด โดยข้อกำหนดของ MDR มีผลบังคับใช้กับเครื่องมือแพทย์ทั้งหมดที่จำหน่ายใน EU ตั้งแต่เดือนพฤษภาคม 2021
MDR เป็นข้อกำหนดภาคบังคับสำหรับธุรกิจที่ต้องการจำหน่ายเครื่องมือแพทย์ใน EU ซึ่งเป็นหนึ่งในตลาดเครื่องมือแพทย์ที่ใหญ่ที่สุดในโลก โดยตลาดมีมูลค่าประมาณ 150 พันล้านยูโรในปี 2022 และคาดว่าจะเพิ่มขึ้นถึง 170 พันล้านยูโรภายในปี 2027
ความซับซ้อนของการพัฒนาเครื่องมือแพทย์ใหม่และเครื่องมือแพทย์ขั้นสูง ทำให้กระบวนการอนุมัติด้านกฎระเบียบเป็นความท้าทายสำหรับผู้ผลิตจำนวนมาก อีกทั้งข้อกำหนดที่เข้มงวดของ MDR ยังเพิ่มความซับซ้อนให้กับกระบวนการดังกล่าว แม้แต่ผู้ผลิตเครื่องมือแพทย์ที่เคยได้รับการอนุมัติภายใต้ MDD หรือ AIMDD ก็ไม่ได้รับการยกเว้นจากข้อกำหนดของ MDR เครื่องมือแพทย์เดิม (Legacy Devices) ที่ยังคงจำหน่ายในตลาดจึงต้องได้รับการรับรองใหม่ตามข้อกำหนดของ MDR
นอกจากนี้ ยกเว้นเครื่องมือแพทย์ Class I ผู้ผลิตจำเป็นต้องให้หน่วยงานตรวจสอบอิสระที่ได้รับการแต่งตั้งของ EU (EU Notified Body) เช่น TÜV SÜD เข้ามามีส่วนร่วมในการอนุมัติและรับรองเครื่องมือแพทย์ทั้งหมดที่อยู่ภายใต้ขอบเขตของ MDR ผู้ผลิตจึงควรปรึกษากับ Notified Body เช่น TÜV SÜD ตั้งแต่ช่วงต้นของการพัฒนาผลิตภัณฑ์ เพื่อวางแผนขั้นตอนที่จำเป็นสำหรับการตรวจประเมินและการรับรอง MDR ให้เป็นไปอย่างตรงเวลาและมีประสิทธิภาพ การเตรียมความพร้อมและดำเนินการตั้งแต่เนิ่น ๆ ถือเป็นสิ่งสำคั
ดาวน์โหลดรายละเอียดบริการ MDR (NB 0123)
TÜV SÜD มี Notified Bodies หมายเลข 0123 และ 2443 ซึ่งครอบคลุมขอบเขตทั้งหมดของ MDR และพร้อมสนับสนุนองค์กรทุกขนาด ตั้งแต่ธุรกิจ SMEs ไปจนถึงองค์กรขนาดใหญ่ Notified Body ทั้งสองแห่งอยู่ภายใต้กลุ่มงาน MDR ของ TÜV SÜD AG และเป็นส่วนหนึ่งของหน่วยธุรกิจ Medical & Health Services (MHS) ที่ดำเนินงานทั่วโลก พร้อมด้วยความเชี่ยวชาญเฉพาะด้านเครื่องมือแพทย์เชิงนวัตกรรมสำหรับโรคหัวใจ ระบบประสาท และกระดูกและข้อ ตลอดจนนวัตกรรมด้านซอฟต์แวร์
TÜV SÜD ให้บริการทดสอบ ตรวจสอบ และรับรองแก่ผู้ผลิตเครื่องมือแพทย์และเครื่องมือแพทย์ IVD เพื่อเสริมสร้างความมั่นใจด้านความปลอดภัย ความมั่นคงปลอดภัย และการเข้าถึงตลาดของผลิตภัณฑ์เครื่องมือแพทย์
TÜV SÜD Product Service GmbH เป็นหนึ่งใน Notified Bodies กลุ่มแรกของโลกที่ได้รับการแต่งตั้งเป็น Notified Body สำหรับ MDR โดย Central Authority of the Länder for Health Protection with regard to Medicinal Products and Medical Devices (ZLG)
เมื่อวันที่ 6 เมษายน 2024 TÜV SÜD Danmark ApS ได้รับการแต่งตั้งจาก Danish Medicines Agency (DKMA) ให้เป็น Notified Body หมายเลข 2443 ภายใต้ Medical Device Regulation 2017/745
การมี Notified Body เพิ่มเติมภายใต้ MDR 2017/745 ช่วยให้ TÜV SÜD ขยายขีดความสามารถและองค์ความรู้ผ่านทีมผู้เชี่ยวชาญที่ประจำอยู่ทั่วโลก
ด้วยผู้เชี่ยวชาญด้านเครื่องมือแพทย์มากกว่า 750 คนในกว่า 30 แห่งทั่วโลก เราเป็นหนึ่งใน EU Notified Bodies รายใหญ่ของโลกที่ได้รับอนุญาตให้ให้บริการรับรองภายใต้ MDR
เราได้เพิ่มขีดความสามารถด้านการรับรอง MDR อย่างต่อเนื่อง พร้อมทำงานอย่างใกล้ชิดกับผู้ผลิตเพื่อสร้างความเข้าใจเกี่ยวกับกระบวนการที่มีความซับซ้อนและใช้เวลาในการดำเนินการ
บริการรับรองและบริการทดสอบของ TÜV SÜD ดำเนินการอย่างเป็นอิสระจากกันและไม่ส่งผลกระทบต่อกัน โดยบริการรับรองดำเนินการโดย Notified Bodies และ Certification Bodies ที่ได้รับการยอมรับของ TÜV SÜD ขณะที่บริการทดสอบดำเนินการโดยห้องปฏิบัติการทดสอบของ TÜV SÜD
เมื่อวันที่ 15 มีนาคม 2023 Regulation (EU) 2023/607 ได้รับการเผยแพร่ โดยกำหนดให้ผู้ผลิตเครื่องมือแพทย์มีระยะเวลาเพิ่มเติมในการรับรองผลิตภัณฑ์ตาม MDR เพื่อลดความเสี่ยงจากการขาดแคลนเครื่องมือแพทย์ กฎระเบียบฉบับแก้ไขนี้เพิ่มระยะเวลาการเปลี่ยนผ่านเพื่อให้ผลิตภัณฑ์ที่วางจำหน่ายในตลาดอยู่แล้วภายใต้ MDD/AIMDD สามารถปรับตัวให้สอดคล้องกับข้อกำหนดใหม่ของ MDR ได้
อย่างไรก็ตาม การขยายระยะเวลาการเปลี่ยนผ่านจะมีผลภายใต้เงื่อนไขบางประการเท่านั้น โดยผลิตภัณฑ์ที่จะได้รับระยะเวลาเพิ่มเติมต้องเป็นผลิตภัณฑ์ที่มีความปลอดภัย และผู้ผลิตได้เริ่มดำเนินการเพื่อเปลี่ยนผ่านสู่ MDR แล้ว
แม้ว่าจะมีการกำหนดเส้นตายใหม่ TÜV SÜD ยังคงแนะนำอย่างยิ่งให้ผู้ผลิตเริ่มดำเนินการตั้งแต่ขณะนี้ เนื่องจากเป็นที่ทราบกันดีว่ากระบวนการ EU MDR มีความซับซ้อนและในบางกรณีอาจต้องใช้เวลาดำเนินการมากขึ้น TÜV SÜD ได้เพิ่มขีดความสามารถและประสานงานกับผู้ผลิตอย่างใกล้ชิดเกี่ยวกับการเปลี่ยนผ่าน อย่างไรก็ตาม ผู้ผลิตเองจำเป็นต้องเร่งวางแผนและดำเนินงานอย่างเต็มที่ เพื่อป้องกันความล่าช้าที่อาจเกิดขึ้นเมื่อใกล้สิ้นสุดระยะเวลาเปลี่ยนผ่าน
TÜV SÜD สนับสนุนกรอบแนวทาง MDCG 2025-9 สำหรับ Breakthrough Devices ผ่านการประสานงานตั้งแต่ระยะแรก การสนทนาเชิงโครงสร้าง (Structured Dialogue) และการจัดลำดับความสำคัญของกิจกรรมการประเมินความสอดคล้อง
การประสานงานกับ Notified Body ของเราตั้งแต่ช่วงต้นของกระบวนการ ช่วยให้ผู้ผลิตมีความชัดเจนมากขึ้นเกี่ยวกับข้อกำหนดด้านกฎระเบียบที่เกี่ยวข้อง สามารถวางแผนกิจกรรมการประเมินความสอดคล้องได้อย่างมีประสิทธิภาพ และช่วยเพิ่มความสามารถในการคาดการณ์เกี่ยวกับการจัดเตรียมหลักฐานและข้อกำหนดในการรับรอง
เราสามารถให้บริการแก่ลูกค้าได้ตามระดับความพร้อมของแต่ละราย โดยสามารถเร่งดำเนินการในบางส่วนของเอกสารทางเทคนิคและจัดลำดับความสำคัญสูงสุดในการดำเนินงาน
แผนภาพด้านล่างแสดงการเปรียบเทียบระหว่างรูปแบบบริการมาตรฐานและบริการเร่งด่วนสำหรับการรับรอง MDR โปรดทราบว่าระยะเวลาที่แสดงเป็นกรอบเวลาเป้าหมาย ระยะเวลาดำเนินการจริงของลูกค้าแต่ละรายอาจแตกต่างกัน และบริการ Fast Track มีให้บริการในบางภูมิภาคเท่านั้น
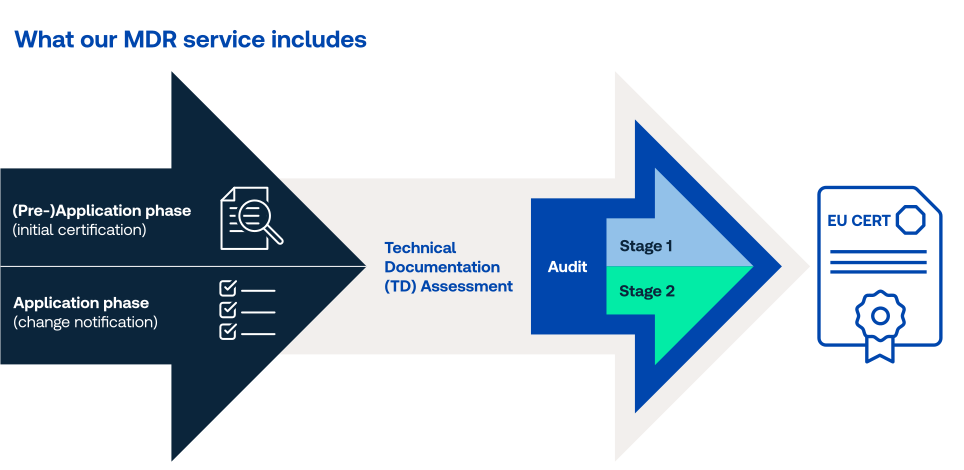
สำหรับผลิตภัณฑ์ที่จัดอยู่ใน Class IIa, IIb และ III ข้อบังคับด้านเครื่องมือแพทย์ (MDR) กำหนดให้มีการประเมินเอกสารทางเทคนิคภายใต้กระบวนการประเมินความสอดคล้อง MDR ก่อนนำเครื่องมือแพทย์ออกวางจำหน่ายในตลาด EU
ในการนำเครื่องมือแพทย์เข้าสู่ตลาด EU ผู้ผลิตตามกฎหมาย (Legal Manufacturer) อาจจำเป็นต้องได้รับใบรับรองการประเมินเอกสารทางเทคนิคของ EU เพิ่มเติม นอกเหนือจากใบรับรองระบบบริหารจัดการคุณภาพหรือระบบประกันคุณภาพของ EU ทั้งนี้ขึ้นอยู่กับการจัดประเภทผลิตภัณฑ์และกระบวนการประเมินความสอดคล้อง MDR ที่เลือกใช้
สำหรับการรับรองผลิตภัณฑ์ครั้งแรก กระบวนการจะเริ่มจากขั้นตอนก่อนยื่นคำขอและการยื่นคำขอร่วมกัน เพื่อประเมินว่าสามารถดำเนินการรับรองผลิตภัณฑ์ตามข้อกำหนดด้านกฎระเบียบได้หรือไม่
กรณีมีการเปลี่ยนแปลงผลิตภัณฑ์ที่ได้รับการรับรองแล้ว กระบวนการจะเริ่มต้นโดยตรงจากขั้นตอนการยื่นคำขอที่เกี่ยวข้องกับการเปลี่ยนแปลง
| ขั้นตอนก่อนยื่นคำขอ สำหรับเครื่องมือแพทย์ใหม่ (การรับรองครั้งแรก) | ขั้นตอนการยื่นคำขอ สำหรับการเปลี่ยนแปลงเครื่องมือแพทย์ที่ได้รับการรับรองแล้ว (Change Notification) |
| ในขั้นตอน (ก่อน) การยื่นคำขอภายใต้กระบวนการประเมินความสอดคล้องสำหรับการรับรอง EU MDR ผู้ผลิตจะส่งคำขอรับรองมายัง TÜV SÜD เพื่อดำเนินการร่วมกันระหว่าง Notified Body (TÜV SÜD) และผู้ผลิต การส่งข้อมูลจะเริ่มต้นกระบวนการจัดทำใบเสนอราคาและเข้าสู่ขั้นตอนการยื่นคำขอ ซึ่งรวมถึงการตรวจสอบคำขอเพื่อให้มั่นใจว่าเป็นไปตามข้อกำหนดด้านกฎระเบียบและสามารถดำเนินการรับรองได้ |
ในกรณีที่มีการเปลี่ยนแปลงผลิตภัณฑ์ที่ได้รับการรับรองตาม MDR แล้ว กระบวนการจะเริ่มต้นจากการยื่นคำขอเกี่ยวกับการเปลี่ยนแปลงที่มีผลต่อใบรับรอง MDR ใบเสนอราคาสำหรับกระบวนการตรวจประเมินจะจัดทำขึ้นโดยพิจารณาจากรายละเอียดและเนื้อหาของคำขอที่ต้องได้รับการประเมิน หลังจากดำเนินการตรวจสอบคำขออย่างเป็นอิสระและได้ผลเป็นที่น่าพอใจแล้ว จึงสามารถเริ่มการประเมินการเปลี่ยนแปลงได้ เมื่อผลการประเมินเป็นที่น่าพอใจและมีการตัดสินใจรับรองโดยอิสระแล้ว จึงสามารถออกใบรับรองฉบับแก้ไขที่เกี่ยวข้องได้ |
| ดาวน์โหลด Checklist สำหรับการประเมินเอกสาร | ดาวน์โหลด Checklist เอกสารสำหรับการประเมินข้อมูล |
ขั้นตอนถัดไปของทั้งสองกระบวนการคือ การประเมินเอกสารทางเทคนิค MDR เมื่อผลการตรวจประเมินเป็นที่น่าพอใจและมีการตัดสินใจรับรองโดยอิสระแล้ว จึงสามารถออกใบรับรองที่เกี่ยวข้องได้
การประเมินความสอดคล้อง MDR และทรัพยากรที่จำเป็นจะได้รับการวางแผนตามกรอบเวลาของบริการที่คุณเลือก เพื่อให้การประเมินรอบแรกและรอบที่สองเป็นไปตามกำหนดการ จะมีการวางแผนทรัพยากรร่วมกับผู้เชี่ยวชาญด้านการประเมินเอกสารทางเทคนิค
เมื่อคุณลงทะเบียนบนเว็บไซต์ของเราและมีทรัพยากรพร้อมให้บริการ คุณจะได้รับแบบฟอร์มก่อนยื่นคำขอสำหรับการประเมินความสอดคล้อง MDR ข้อมูลที่รวบรวมจากแบบฟอร์มดังกล่าวจะถูกนำมาใช้ในการจัดทำใบเสนอราคา
การยอมรับใบเสนอราคาถือเป็นจุดเริ่มต้นของขั้นตอนการยื่นคำขอสำหรับการประเมินความสอดคล้อง MDR ซึ่งรวมถึงการตรวจสอบเอกสารประกอบคำขอในรายละเอียดมากขึ้น
| การตรวจประเมิน MDR ขั้นที่ 1 (Initial Audit) | การตรวจประเมิน MDR ขั้นที่ 2 |
|
การตรวจประเมินขั้นที่ 1 เป็นส่วนหนึ่งของการตรวจประเมินครั้งแรกสำหรับผู้ยื่นขอรับการประเมินความสอดคล้อง MDR เป็นครั้งแรก โดยสามารถดำเนินการ ณ สถานประกอบการหรือการตรวจประเมินเอกสารนอกพื้นที่ได้ตามความเหมาะสม ในขั้นตอนนี้ ผู้ตรวจประเมินจะตรวจสอบว่าระบบบริหารจัดการคุณภาพ (QMS) ของบริษัทมีความพร้อมสำหรับการตรวจประเมินขั้นที่ 2 หรือไม่ |
เมื่อคำตอบและการดำเนินการของลูกค้าต่อประเด็นข้อกังวลทั้งหมดจากการตรวจประเมินขั้นที่ 1 ได้รับการยอมรับแล้ว จึงสามารถเข้าสู่การตรวจประเมินขั้นที่ 2 การตรวจประเมินขั้นที่ 2 ครอบคลุมสถานประกอบการทั้งหมดที่เกี่ยวข้องกับผลิตภัณฑ์ที่ต้องการวางจำหน่าย รวมถึงสถานที่ผลิต ตลอดจนสถานที่ออกแบบและพัฒนาผลิตภัณฑ์ ระยะเวลาการตรวจประเมินขั้นที่ 2 ขึ้นอยู่กับปัจจัยหลายประการ รวมถึงขนาดของบริษัทและจำนวนสถานประกอบการที่ต้องได้รับการตรวจ หลังการตรวจประเมิน ลูกค้าต้องตอบประเด็นที่ตรวจพบทั้งหมด และคำตอบดังกล่าวต้องได้รับการยอมรับจากผู้ตรวจประเมินของเรา |
การสนทนาเชิงโครงสร้างก่อนยื่นคำขอ MDR อย่างเป็นทางการกับ TÜV SÜD มีวัตถุประสงค์เพื่อสร้างความชัดเจนเกี่ยวกับกรอบเวลา ขั้นตอน และประเด็นด้านกฎระเบียบของกระบวนการยื่นคำขอ แบบฟอร์ม และเอกสารที่ต้องยื่น
Structured Dialogue จำกัดเฉพาะการประชุมกับลูกค้าก่อนยื่นคำขอประเมินความสอดคล้อง และดำเนินการอย่างเป็นอิสระจากกระบวนการประเมิน เพื่อรักษาความเป็นอิสระ ความเป็นกลาง และความเที่ยงตรงในระดับสูงสุด บริการ Structured Dialogue จึงต้องสั่งซื้อแยกจากกรอบข้อตกลง MDR
ดูหัวข้อ กระบวนการ และวิธีสมัครใช้บริการ Structured Dialogue ได้จากแท็บด้านล่าง
กระบวนการก่อนยื่นคำขอและการยื่นคำขอ:
ข้อผูกพันของผู้ผลิต:
กระบวนการประเมินความสอดคล้อง

ลูกค้าเดิมที่ประเมินความสอดคล้องโดยหน่วยงานตรวจสอบอิสระ TÜV SÜD
ลูกค้าใหม่:
ข้อกำหนดที่สำคัญของ MDR ประกอบด้วย:
จะมีการขยายคำจำกัดความของเครื่องมือแพทย์และเครื่องมือแพทย์ที่มีกำลังที่ฝังในร่างกายที่อยู่ภายใต้ MDR ให้กว้างขึ้นอย่างมีนัยสำคัญ โดยจะรวมถึงเครื่องมือที่ไม่ได้มีวัตถุประสงค์ทางการแพทย์ เช่น คอนแทคเลนส์สี รวมถึงเครื่องมือและวัสดุที่ฝังในร่างกายเพื่อความงาม นอกจากนี้ ขอบเขตของข้อบังคับนี้ยังรวมถึงเป็นเครื่องมือที่ออกแบบมาเพื่อวัตถุประสงค์ในการ "คาดการณ์และพยากรณ์โรค" สำหรับโรคหรือภาวะทางสุขภาพอื่น ๆ
ผู้ผลิตเครื่องมือจะต้องระบุบุคคลอย่างน้อยหนึ่งคนในองค์กรของตน ซึ่งท้ายที่สุดแล้วจะต้องมีหน้าที่รับผิดชอบในการกำกับดูแลให้มีการปฏิบัติตามข้อกำหนดของข้อบังคับใหม่ในทุก ๆ ด้าน องค์กรต้องจัดทำเอกสารคุณสมบัติเฉพาะของบุคคลดังกล่าวซึ่งเกี่ยวข้องกับงานที่ระบุไว้ ทั้งนี้อาจมีการผ่อนปรนเป็นกรณีพิเศษสำหรับองค์กรขนาดเล็ก (Micro and Small Enterprises)
MDR จะกำหนดให้ผู้ผลิตเครื่องมือต้องทบทวนกฎการจำแนกประเภทที่ได้รับการปรับปรุงใหม่ และปรับปรุงเอกสารด้านเทคนิคของตนให้สอดคล้องโดยคำนึงถึงข้อเท็จจริงที่ว่า เครื่องมือประเภทที่ 3 (Class III) และเครื่องมือที่ฝังในร่างกายจะมีข้อกำหนดทางคลินิกที่สูงกว่าและมีกระบวนการตรวจสอบอย่างสม่ำเสมอ
ผู้ผลิตอุปกรณ์ต้องจัดเตรียมหลักฐานทางคลินิกที่เพียงพอเพื่อยืนยันความปลอดภัย, ประสิทธิภาพ และประโยชน์ของอุปกรณ์การแพทย์ ซึ่งเป็นข้อกำหนดใหม่ – ไม่ว่าจะเป็นอุปกรณ์ในชั้นความเสี่ยงใด การตรวจสอบทางคลินิกยังคงเป็นข้อบังคับ หากไม่มีข้อมูลทางคลินิกจากแหล่งอื่นที่เพียงพอ – ซึ่งไม่ได้ขึ้นอยู่กับชั้นความเสี่ยงของอุปกรณ์ (MDR มาตรา 61) สำหรับอุปกรณ์ทั้งหมด ผู้ผลิตต้องมีแผนการประเมินทางคลินิกตามที่ระบุในภาคผนวก XIV ส่วน A ของ MDR ซึ่งผู้ผลิตจะต้องจัดเตรียมพารามิเตอร์ผลลัพธ์ที่คาดหวังสำหรับความปลอดภัย, ประสิทธิภาพ และประโยชน์
อุปกรณ์บางประเภท เช่น อุปกรณ์ที่ฝังในร่างกายและอุปกรณ์คลาส III มีข้อกำหนดของ MDR เกี่ยวกับความจำเป็นในการตรวจสอบทางคลินิก (MDR มาตรา 61.4) วิธีการเปรียบเทียบที่ใช้อยู่ทั่วไปได้เข้มงวดขึ้นสำหรับอุปกรณ์คลาส III และอุปกรณ์ที่ฝังในร่างกาย (MDR ภาคผนวก XIV ส่วน A) เนื่องจากต้องมีข้อตกลงทางสัญญาระหว่างผู้ผลิตอุปกรณ์ที่กำลังประเมินและผู้ผลิตอุปกรณ์ที่เทียบเท่ากันเพื่อให้สามารถเข้าถึงเอกสารทางเทคนิคได้ (MDR มาตรา 61.5) สำหรับอุปกรณ์ที่ฝังในร่างกายและอุปกรณ์คลาส III ผู้ผลิตต้องจัดทำเอกสารที่เผยแพร่สู่สาธารณะทุกปีซึ่งมีข้อมูลทางคลินิกที่ละเอียดเกี่ยวกับความปลอดภัย, ประสิทธิภาพ และประโยชน์ของอุปกรณ์การแพทย์ เอกสารนี้เรียกว่า "สรุปความปลอดภัยและประสิทธิภาพทางคลินิก" (SSCP) ซึ่งจะต้องสามารถเข้าใจได้ทั้งสำหรับผู้ใช้ที่เป็นมืออาชีพและผู้ป่วยหากเป็นไปได้ เอกสารนี้จะเผยแพร่สู่สาธารณะในฐานข้อมูล EUDAMED SSCP เป็นส่วนหนึ่งของกระบวนการติดตามหลังการตลาดที่ผู้ผลิตต้องปฏิบัติตาม (MDR มาตรา 32) กระบวนการติดตามหลังการตลาดที่เกี่ยวข้องกับข้อมูลทางคลินิกมีการควบคุมโดยละเอียดในภาคผนวก XIV ส่วน B ภายใต้การติดตามทางคลินิกหลังการตลาด
สำหรับอุปกรณ์ที่ฝังในร่างกายคลาส III และอุปกรณ์คลาส IIb ตามกฎที่ 12 กระบวนการปรึกษาแบบใหม่ได้เริ่มต้นขึ้น: กระบวนการปรึกษาการประเมินทางคลินิก (CECP) คณะกรรมการผู้เชี่ยวชาญอิสระจากคณะกรรมาธิการยุโรปจะทำการตรวจสอบรายงานการประเมินทางคลินิกจากหน่วยงานแจ้งและจะให้ความคิดเห็นทางวิทยาศาสตร์เพิ่มเติมเกี่ยวกับผลการประเมินข้อมูลทางคลินิก (MDR มาตรา 54)
ผู้ผลิตจะต้องจัดเตรียมการประเมินทางคลินิกอีกครั้งโดยพิจารณาข้อความใหม่ในข้อบังคับว่าเมื่อใดที่แนวทางการเทียบเท่าและภายใต้สถานการณ์ใดที่จะสามารถให้เหตุผลได้ว่าไม่จำเป็นต้องดำเนินการวิจัยทางคลินิก
MDR คือการกำหนดใช้กลไกการระบุหมายเลขเฉพาะของเครื่องมือ (Unique Device Identification หรือ UDI) ข้อกำหนดนี้คาดว่าจะทำให้ผู้ผลิตและหน่วยงานสามารถติดตามเครื่องมือที่เฉพาะเจาะจงในห่วงโซ่อุปทานได้มากขึ้น และช่วยอำนวยความสะดวกในการเรียกคืนเครื่องมือแพทย์ได้อย่างรวดเร็วและมีประสิทธิภาพ ในกรณีที่พบว่าเครื่องมือดังกล่าวมีความเสี่ยงด้านความปลอดภัย นอกจากนี้ ยังคาดว่าจะมีการขยายฐานข้อมูลเครื่องมือแพทย์แห่งยุโรป (European Databank on Medical Devices หรือ Eudamed) เพื่อให้สามารถเข้าถึงข้อมูลเกี่ยวกับเครื่องมือแพทย์ที่ได้รับการอนุมัติได้อย่างมีประสิทธิภาพมากยิ่งขึ้น
หน่วยงานตรวจสอบ (Notified Bodies) จะต้องมีส่วนร่วมในกระบวนการประเมินความสอดคล้องของเครื่องมือผ่าตัดแบบใช้ซ้ำคลาส I โดยเฉพาะในแง่มุมที่เกี่ยวข้องกับการใช้ซ้ำของอุปกรณ์ เช่น การทำความสะอาด การฆ่าเชื้อ การสเตอริไลซ์ การบำรุงรักษา และการทดสอบการทำงาน รวมทั้งคำแนะนำในการใช้งานหรือการประมวลผลใหม่ (reprocessing)
คำขอ MDR จะเพิ่มอำนาจการเฝ้าระวังหลังการวางจำหน่ายโดยหน่วยงานตรวจสอบอิสระ การตรวจสอบที่ไม่มีการแจ้งล่วงหน้า รวมถึงการตรวจสอบตัวอย่างผลิตภัณฑ์และการทดสอบผลิตภัณฑ์จะเพิ่มอำนาจให้แก่หน่วยงานบังคับใช้กฎหมายของสหภาพยุโรป และช่วยลดความเสี่ยงจากเครื่องมือที่ไม่ปลอดภัย นอกจากนี้ ยังมีการกำหนดให้ผู้ผลิตต้องจัดทำรายงานความปลอดภัยและประสิทธิภาพประจำปีในหลายกรณี
Medical Device Regulation (MDR) เข้ามาแทนที่ Medical Device Directive เดิมของ EU (93/42/EEC MDD) และข้อกำหนดว่าด้วยเครื่องมือแพทย์ชนิดฝังในร่างกายแบบมีกำลัง (90/385/EEC AIMDD)
MDR มีผลใช้บังคับเมื่อวันที่ 25 พฤษภาคม 2017 และเริ่มมีผลใช้กับเครื่องมือแพทย์ตั้งแต่วันที่ 26 พฤษภาคม 2021
เดิมข้อกำหนด MDR ของ EU มีกำหนดมีผลอย่างเต็มรูปแบบในเดือนพฤษภาคม 2020 โดยให้ระยะเวลาเปลี่ยนผ่านแก่ผู้ผลิตสามปีเพื่อปรับเครื่องมือแพทย์ที่มีอยู่ให้สอดคล้องกับข้อกำหนด MDR
อย่างไรก็ตาม MDR ได้รับการแก้ไขในเดือนเมษายน 2020 เพื่อเลื่อนวันเริ่มบังคับใช้เป็นวันที่ 26 พฤษภาคม 2021 นับจากวันดังกล่าว เครื่องมือแพทย์ใหม่ที่นำออกวางจำหน่ายในตลาดยุโรปต้องเป็นไปตามข้อกำหนดของ MDR
การบังคับใช้ข้อกำหนด MDR บางประการสำหรับเครื่องมือแพทย์ที่เคยได้รับอนุมัติภายใต้ MDD/AIMDD หรืออยู่ภายใต้ Declaration of Conformity (DoC) ที่ออกก่อนวันที่ 26 พฤษภาคม 2021 จะได้รับการขยายระยะเวลาออกไป โดยมีช่วงเปลี่ยนผ่านดังนี้
ความซับซ้อนในการพัฒนาเครื่องมือแพทย์ใหม่และขั้นสูง ประกอบกับข้อกำหนดที่เข้มงวดของ EU MDR อาจทำให้กระบวนการอนุมัติด้านกฎระเบียบมีความท้าทายมากขึ้นสำหรับผู้ผลิตจำนวนมาก
แม้แต่เครื่องมือแพทย์ที่ได้รับการอนุมัติภายใต้ MDD หรือ AIMDD แล้ว ก็ไม่ถือว่าได้รับการยกเว้นจาก MDR และเครื่องมือเดิมที่ยังคงจำหน่ายในตลาดต้องได้รับการรับรองใหม่ตามข้อกำหนดของ MDR
นอกจากนี้ ยกเว้นเครื่องมือ Class I จะต้องมี EU Notified Body เข้ามามีส่วนร่วมในการอนุมัติและรับรองเครื่องมือแพทย์ที่อยู่ภายใต้ MDR ผู้ผลิตจึงควรหารือกับ Notified Body ตั้งแต่ช่วงต้นของการพัฒนาผลิตภัณฑ์ เพื่อวางแผนการตรวจประเมินและการรับรอง MDR อย่างเหมาะสมและมีประสิทธิภาพ
Medical Device Coordination Group (MDCG) ได้เผยแพร่ MDCG 2020-3 ที่ https://health.ec.europa.eu/system/files/2023-05/mdcg_2020-3_en.pdf ซึ่งเป็นแนวทางเกี่ยวกับการเปลี่ยนแปลงที่มีนัยสำคัญภายใต้บทบัญญัติช่วงเปลี่ยนผ่านตามมาตรา 120 ของ MDR
ในการตรวจประเมินเครื่องมือแพทย์ TÜV SÜD จะใช้เกณฑ์ในแนวทาง MDCG ดังกล่าวในการพิจารณาว่าสิ่งใดถือเป็น “การเปลี่ยนแปลงการออกแบบที่มีนัยสำคัญ หรือการเปลี่ยนแปลงวัตถุประสงค์การใช้งานที่มีนัยสำคัญ”
ภายใต้ MDD เครื่องมือผ่าตัด Class I ที่นำกลับมาใช้ซ้ำไม่จำเป็นต้องมี Notified Body เข้ามาเกี่ยวข้อง แต่ภายใต้ MDR อุปกรณ์กลุ่มนี้ (Class Ir) จำเป็นต้องมี Notified Body เข้ามามีส่วนร่วม
อุปกรณ์ดังกล่าวยังอยู่ภายใต้ Regulation (EU) 2023/607 และสามารถวางจำหน่ายในตลาดได้จนถึงวันที่ 31 ธันวาคม 2028 หลังจากนั้น อุปกรณ์จะต้องได้รับการรับรองจาก MDR Notified Body และติดฉลากที่แสดงหมายเลขของ Notified Body ที่เกี่ยวข้อง
Regulation (EU) 2023/607 ยังมีผลกับเครื่องมือ Class I แบบปราศจากเชื้อ (Is) และ Class I ที่มีฟังก์ชันการวัด (Im) ด้วย กรอบเวลาใหม่นี้ไม่ครอบคลุมเครื่องมือ Class I ที่ไม่มีใบรับรอง MDD ที่ยังมีผลอยู่และไม่จำเป็นต้องมีใบรับรอง MDR
อย่างไรก็ตาม การขยายระยะเวลาเปลี่ยนผ่านอยู่ภายใต้เงื่อนไขบางประการ โดยจะให้ระยะเวลาเพิ่มเติมเฉพาะผลิตภัณฑ์ที่มีความปลอดภัยและผู้ผลิตได้เริ่มดำเนินการเพื่อเปลี่ยนผ่านสู่ MDR แล้ว
ด้วยเหตุนี้ ต้องยื่นคำขอภายในวันที่ 26 พฤษภาคม 2024 และต้องจัดทำข้อตกลงตามสัญญากับ TÜV SÜD ให้แล้วเสร็จภายในวันที่ 26 กันยายน 2024
ไม่จำเป็น ไม่มีข้อกำหนดให้เรียกคืนเครื่องมือ Class I ที่นำกลับมาใช้ซ้ำซึ่งวางจำหน่ายในตลาดภายใต้ MDD ก่อนวันที่ MDR เริ่มมีผลใช้
โดยทั่วไป เครื่องมือที่วางจำหน่ายอย่างถูกต้องตามกฎหมายภายใต้ MDD หรือ AIMDD ก่อนวันที่ MDR เริ่มมีผล สามารถจำหน่ายและนำไปใช้งานได้จนถึงวันที่ 31 ธันวาคม 2028 โดยต้องเป็นไปตามเงื่อนไขที่เกี่ยวข้อง
คู่มือเกี่ยวกับการเปลี่ยนแปลงที่คาดว่าจะเกิดขึ้นภายใต้ MDR สามารถดูได้ในส่วนเพิ่มเติม และสามารถติดตาม https://www.linkedin.com/showcase/tuvsud-medicaldevices/ เพื่อรับข้อมูลล่าสุด
ควรติดตามข้อกำหนดและกำหนดเวลาของ MDR อย่างสม่ำเสมอ โดยสามารถศึกษาคู่มือเกี่ยวกับการเปลี่ยนแปลงสำคัญของ MDR ได้ในส่วนเพิ่มเติม รวมถึงควรประเมินว่ากฎระเบียบดังกล่าวจะส่งผลกระทบต่อกลุ่มผลิตภัณฑ์ที่มีอยู่ในปัจจุบันอย่างไร
ขั้นตอนการยื่นคำขอ MDR รวมถึงกระบวนการตรวจประเมินและการแต่งตั้ง Notified Body ต้องใช้ทรัพยากรอย่างมาก จึงก่อให้เกิดค่าใช้จ่ายหลายด้านที่สะท้อนอยู่ในค่าบริการที่เกี่ยวข้อง
นอกจากนี้ Notified Bodies ยังจำเป็นต้องปรับโครงสร้างองค์กรและเพิ่มทรัพยากรเพื่อให้สามารถให้บริการตามข้อกำหนดได้ ส่งผลให้ต้นทุนโดยรวมเพิ่มขึ้น รวมถึง MDR กำหนดให้มีการกำกับดูแลด้านกฎระเบียบเพิ่มขึ้น ซึ่งประกอบด้วยการประเมินเพิ่มเติมและการประเมินเป็นประจำ จึงทำให้ต้นทุนรวมของการรับรองตลอดระยะเวลา 5 ปีสูงขึ้น
ข้อมูลเกี่ยวกับ MDR Conformity Assessment Procedure ของ TÜV SÜD PS GmbH และค่าใช้จ่ายล่าสุดสำหรับการรับรอง MDR สามารถดูได้ในส่วนเพิ่มเติม
นับตั้งแต่ได้รับการแต่งตั้งและแจ้งสถานะเป็น MDR Notified Body TÜV SÜD ได้รับคำขอรับรอง MDR เป็นจำนวนมาก เราให้ความสำคัญอย่างยิ่งกับความรับผิดชอบในฐานะ Notified Body ที่ได้รับการแต่งตั้ง และดำเนินการอย่างเต็มความสามารถเพื่อสนับสนุนการนำข้อบังคับไปใช้อย่างราบรื่น รวมถึงลดผลกระทบที่อาจเกิดขึ้นต่อระบบสาธารณสุขของยุโรป
สิ่งสำคัญคือการรักษาความต่อเนื่องในการจัดหาเครื่องมือแพทย์ที่มีความปลอดภัยและมีประสิทธิภาพให้แก่ผู้ป่วย
เริ่มต้นเส้นทางสู่การรับรอง MDR ไปกับเรา


Understand MDR/IVDR Declaration of Interest for compliance.
Learn More

Maintain compliance via TÜV SÜD Denmark Declaration of Interest.
Learn More

Ensure MDR compliance via TÜV SÜD Danmark ApS assessment.
Learn More
เลือกที่ตั้งของคุณ
Global
Americas
Asia
Europe
Middle East and Africa
