
Wissenswertes zur Medizintechnik Norm
Die Medizintechnik-Norm DIN EN ISO 13485:2021-12 liegt vor. Welche neuen Anforderungen bestehen an Medizinproduktehersteller? Nachfolgend haben wir für Sie Informationen rund um die ISO 13485 zusammengestellt. Bringen Sie ihr Wissen auf den neuesten Stand!
Weitere Informationen zu Qualitätsmanagement in der Medizintechnik finden Sie in unserem neuen Whitepaper.
Welche Bedeutung hat die Norm ISO 13485 für Medizinprodukteunternehmen?
Gerhart Gietl, Berater und Dozent in der Medizintechnik, erklärt den Zusammenhang zwischen gesetzlichen Regelungen und Qualtiätsmanagementsystemen in der europäischen Medizintechnik-Welt.
FAQ | Häufig gestellte Fragen zur DIN EN ISO 13485:2021-12
Sie haben Fragen rund um die Neuerungen der ISO 13485? Hier finden Sie Antworten!
Welche Normen ersetzt die DIN EN ISO 13485:2021-12?
Die DIN EN ISO 13485:2021-12 ist die deutsche Fassung der EN ISO 13485:2016 + AC:2018 + A11:2021.
Im Rahmen der MDR/IVDR ist also die EN ISO 13485:2016+A11:2021 wichtig. Ob diese als DIN EN ISO 13485:2021-12 oder in einer anderen nationalen Fassung vorliegt ist dabei unerheblich. Die Grundlage dazu ist immer die internationale ISO 13485:2016.
Seit wann gilt die Ergänzung (Amendment) A11 zur Norm EN ISO 13485:2016?
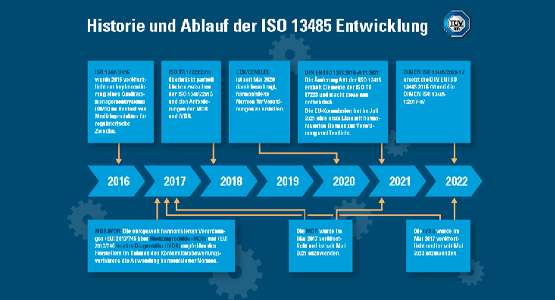
Am 12. April 2021 wurde die Änderung der EN ISO 13485:2016+A11:2021 von den europäischen Normungsorganisationen CEN und CENELEC genehmigt und am 9. September 2021 veröffentlicht.
Was für Änderungen sind in der DIN EN ISO 13485:2021-12 allgemein zu finden?
Die neue Version 2021-12 enthält redaktionelle Korrekturen, ein überarbeitetes europäisches Vorwort sowie geänderte Anhänge, die den Zusammenhang der Anforderungen der ISO 13485:2016 und den EU-Verordnungen MDR und IVDR darstellen.
Insgesamt gab es 1213 Änderungen gegenüber der Version aus 2016:
Diese Änderung enthält die neuen Anhänge ZA und ZB, welche die Anforderungen der MDR (Anhang ZA) bzw. IVDR (Anhang ZB) mit bestimmten Abschnitten der Norm verknüpfen.
- 364 Ersetzungen
- 243 Einfügungen
- 112 Löschungen
- 367 Formatierungen und
- 127 Anmerkungen
Das ist wichtig für alle die ein QM-System nach ISO 13485 etablieren möchten oder etabliert haben.
Welche speziellen Änderungen sind erfolgt?
Gegenüber DIN EN ISO 13485:2016-08 und DIN EN ISO 13485 Berichtigung 1:2017-07 wurden folgende Änderungen vorgenommen:
a) Berichtigung 1:2017-07 wurde in das Dokument eingearbeitet
b) Anhänge ZA, ZB und ZC wurden ersetzt durch die neuen informativen Anhänge ZA und ZB, die den Zusammenhang zwischen Inhalten der Norm EN ISO 13485:2016 und den Anforderungen der Verordnungen (EU) 2017/745 und 2017/746 über Medizinprodukte bzw. In-vitro-Diagnostika darstellen
c) Übersetzung des letzten Satzes im Anwendungsbereich wurde sprachlich korrigiert
d) in 3.15, Anmerkung 1 zum Begriff wurde „viele übergeordnete Produktkategorien“ ersetzt durch „vier übergeordnete Produktkategorien“
e) „Befähigung des Personals“ in den gesamten Dokumenten als „Kompetenz des Personals“ vereinheitlicht
f) Dokument redaktionell überarbeitet
Was steht im Annex der ISO 13485:2016 bzw. der Ergänzung A11:2021?
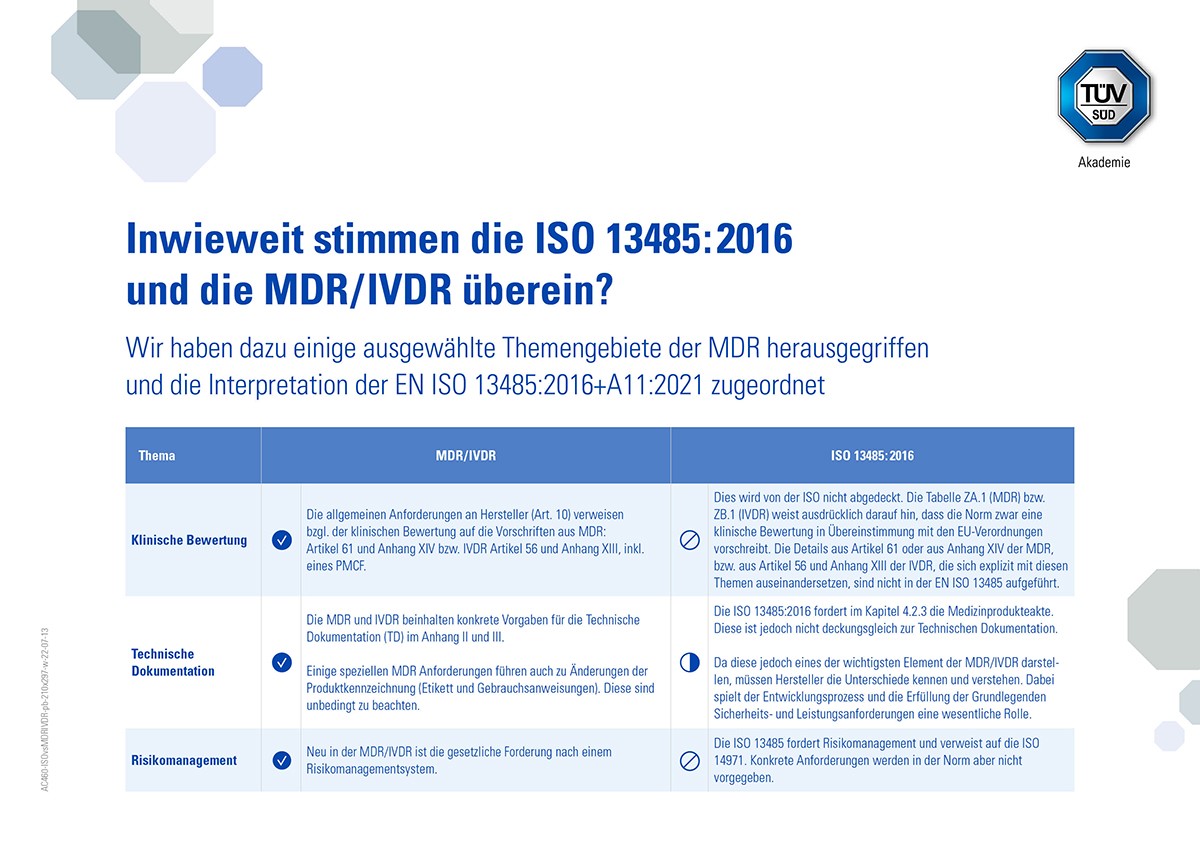
Die ISO 13485:2016 beschreibt allgemeine Anforderungen an ein Qualitätsmanagementsystem und dementsprechend werden nicht alle spezifischen Anforderungen der MDR bzw. IVDR abgedeckt.
In der EN ISO 13485:2016+A11:2021 wird die Beziehung zwischen den EU-MDR- und EU-IVDR-Anforderungen und der Norm erläutert.
Was steht in den Z-Anhängen der Norm?
Die Anhänge Z in der EN ISO 13485:2016+A11:2021 wurden auf Basis der geltenden EU-Verordnungen über Medizinprodukte beziehungsweise In-vitro-Diagnostika neu erstellt. So wird nun der Zusammenhang zwischen Abschnitten der Norm und den Verordnungen (EU) 2017/745 und 2017/746 über Medizinprodukte beziehungsweise In-vitro-Diagnostika dargestellt.
Die Anhänge erklären die Zusammenhänge der ISO 13485:2016 wie folgt:
ZA.1, Zusammenhang mit Artikel 10 der MDR
ZA.2, Zusammenhang mit Anhang IX der MDR
ZA.3, Zusammenhang mit Anhang XI der MDR
ZB.1, Zusammenhang mit Artikel 10 der IVDR
ZB.2, Zusammenhang mit Anhang IX der IVDR
ZB.3, Zusammenhang mit Anhang XI der IVDR
Wenn die Anforderungen, der Tabellen ZA bzw. ZB ("covered") eingehalten werden, geht man von der Vermutung aus, dass die Konformität mit den entsprechenden Anforderungen aus den MDR- und IVDR-Verordnungen gegeben sind. Sind die Einhaltung der Anforderungen in den Tabellen ZA bzw ZB nicht oder nicht vollständig gegeben ("not covered", „partially covered“), sind weitere Maßnahmen im QMS erforderlich, um die Anforderungen der MDR- und IVDR-Verordnungen zu erfüllen.
Was ist mit den alten Tabellen in der neuen DIN EN ISO 13485 passiert?
Die bisher am Ende der Norm befindlichen Tabellen wurden den eigentlichen Normkapiteln und Begriffserklärungen vorangestellt. Die Zusammenhänge der Norm und der Anforderungen gemäß Verordnung (EU-MDR) 2017/745 Art.10 und Verordnung (EU-MDR) 2017/746 Art.10 werden jeweils anhand übersichtlicher Tabellen dargestellt. Hierbei werden die Kapitel und Absätze des Artikel 10 der Verordnung(en) – schrittweise – den Abschnitten der Norm gegenübergestellt. Durch Erläuterungen wird leicht nachvollziehbar, welche Kapitel und Absätze der Verordnung(en) die Abschnitte der Norm abdecken und welche nicht.
Anschließend wurden zwei weitere Tabellen eingefügt, die den Zusammenhang zwischen der Norm und den Anforderungen nach Anhang IX bzw. Anhang XI der Verordnung(en) verdeutlichen. Somit werden die Aspekte der Konformitätsbewertungsverfahren auf Grundlage eines QMS und Technischer Dokumentation, als auch auf Grundlage einer Produktkonformitätsprüfung aufgegriffen und differenziert betrachtet. Nicht außer Acht gelassen werden dürfen die Anmerkungen und Hinweise.
- Es gibt in diesem Dokument viele zusätzliche Erklärungen, die gerade die Übersetzung aus dem Englischen klarstellen, so dass es bei multi-lingualen Dokumentationen weniger Missverständnisse geben dürfte.
- Das „wording“ spielt immer wieder vor allem in behördlichen Inspektionen eine nicht unwesentliche Rolle.
Ist die Umsetzung der ISO 13485 und des Annex verpflichtend?
Obwohl die ISO 13485:2016 für die Einhaltung der MDR/IVDR in der EU nicht verpflichtend ist, ist sie eine allgemein anerkannte Norm. Sie dient zum Nachweis der Einhaltung der MDR/IVDR-Anforderungen an ein QMS. Mit der Veröffentlichung der EN ISO 13485:2016+A11:2021 wird Herstellern die Interpretation der Norm erleichtert.
Bin ich als Unternehmen ausreichend abgesichert, wenn mein QMS die ISO 13485 erfüllt und auch die Hinweise der EN ISO 13485:2016+A11:2021 berücksichtigt?
Anforderungen aus Artikel 10, Anhang IX oder X erfüllen, haben Sie vermutlich ein geeignetes QMS. Aber Vorsicht ist geboten. Ihr Unternehmen führt eventuell Tätigkeiten durch, welche Sie in die Rolle eines Importeurs, Bevollmächtigten und/oder Händlers versetzt. In solchen Fällen sind weitere MDR/IVDR Anforderungen zutreffend, welche nicht in der EN ISO 13485:2016/A11:2021 diskutiert werden.
Auch für Hersteller gelten eventuell noch weitere Anforderungen (Artikel 16, 17, 22, 23 und andere).
Was passiert, wenn mein QMS zwar die ISO 13485:2016 erfüllt, jedoch nicht die Anforderungen der MDR/IVDR abdeckt?
In diesem Falle erfüllen Sie die Voraussetzungen zum Inverkehrbringen von Medizinprodukten im EU-Binnenmarkt nicht. Mängel bei einer behördlichen Inspektion und/oder Abweichungen im Audit durch eine benannte Stelle sind die Folge.
Welche Bedeutung hat die Norm für das Medizinprodukteunternehmen?
Die ISO 13485:2016 ist ein international anerkannter Standard, der Unternehmen den Aufbau und die Umsetzung eines Medizinprodukte-Qualitätsmanagementsystem erleichtert. In der EN ISO 13485:2016+A11:2021 sind nun die gesetzlichen Anforderungen der EU-Verordnungen nach MDR und IVDR mit eingebettet.
Mit den rein informativen Änderungen der EN ISO 13485:2016+A11:2021, wird es für Medizinprodukte-Hersteller, Bevollmächtigte, Importeure und Händlern in der EU immer wichtiger, die Norm im Unternehmen zu implementieren und anzuwenden.
Warum ist diese Verbindung zwischen MDR/IVDR und QMS überhaupt notwendig?
Die ISO 13485:2016 beschreibt allgemeine Anforderungen an ein Qualitätsmanagementsystem und dementsprechend werden nicht alle spezifischen Anforderungen der MDR bzw. IVDR abgedeckt. Die allgemein übliche Norm zur Etablierung eines QMS in der Medizintechnik ist für europäische Hersteller die ISO 13485:2016. Zu den Vorgaben dieser Norm müssen nun sämtliche relevanten Anforderungen aus der MDR und IVDR ergänzt werden.
Zusätzlich verlangen die Verordnungen die Integration bestimmter Prozesse in das QMS, wie z. B. für klinische Bewertungen, Risikomanagement, Überwachung nach der Markteinführung und Zuweisung einer UDI. Die ISO 13485:2016 enthält allerdings keine expliziten Angaben zu diesen EU-Regulierungsanforderungen. Daher ist es wichtig zu erkennen, welche Verbindungen zwischen Norm und Verordnungen voll, teilweise oder nicht zutreffen.
Je nachdem, welche Rolle Sie im Rahmen der MDR bzw. IVDR einnehmen, müssen Sie diese Anforderungen erfüllen. Durch die Anhänge ZA und ZB haben Sie hier einen guten Überblick.
Wann wird die Norm das nächste Mal bearbeitet?
Normen werden regelmäßig überarbeitet. Für die ISO 13485:2016 ist jedoch aktuell keine neue Ausgabe angekündigt.
Wer hat die Anhänge erarbeitet?
Vom Technischen Komitee CEN/CLC/JTC 3 wurde der Part „Qualitätsmanagement und entsprechende allgemeine Aspekte für Medizinprodukte" (Sekretariat: NEN, Niederlande) unter Beteiligung deutscher Expert*innen erstellt.
Das zuständige nationale Gremium ist der Arbeitsausschuss NA 063-01-13 AA „Qualitätsmanagement und entsprechende allgemeine Aspekte für Medizinprodukte" im DIN-Normenausschuss Medizin (NAMed).
Gibt es wirkliche Alternativen zur ISO 13485 Norm?
Die internationale Norm ISO 13485:2016 ist und bleibt weiterhin die Grundlage für die Herstellung und die Dienstleister rund um die Medizinprodukte. Die abzudeckenden rechtlichen Anforderungen werden in den europäischen Normen (üblicherweise in einem gesonderten Informationsanhang - einer harmonisierten Norm) angegeben. Daher gibt es keine wirklichen Alternativen in Bezug auf das QM-System.